- 移动端
上海富衡生物科技有限公司品牌商
5 年
手机商铺
- NaN
- 0.3999999999999999
- 0.3999999999999999
- 2.4
- 2.4
上海富衡生物科技有限公司
入驻年限:5 年
- 联系人:
刘胜富
- 所在地区:
上海 闵行区
- 业务范围:
抗体、ELISA 试剂盒、细胞库 / 细胞培养、论文服务、试剂、实验室仪器 / 设备、技术服务、耗材
- 经营模式:
代理商 经销商 生产厂商 科研机构
推荐产品


技术资料/正文
少吃25%的蛋白质,就能"饿"死胰腺癌?Nature Cancer:错,是喂饱了免疫细胞|富衡生物
25 人阅读发布时间:2026-09-17 11:12
做肿瘤研究的人,大概都幻想过一件事:
有没有一种办法,不用加药、不用改细胞、不用搞复杂的纳米递送,光靠调整"吃什么",就能让免疫治疗起效?
最近 Nature Cancer 上的一篇文章,把这个听起来像养生公众号标题的事情,扎扎实实做成了一条完整的机制链。而且结论有点反直觉:把饮食里的蛋白质减少四分之一,胰腺癌模型里的肿瘤真的被压住了——但不是"饿"死的,是免疫系统被激活了。
更有意思的是,这篇文章的体内实验用的一株关键细胞系,Panc02 小鼠胰腺癌细胞,来自上海富衡生物(货号 FH1102)——这个我们后面细说。
先看论文:
Chen Y, Nian F, Wu S, et al. Low-protein diet enhances antitumor immunity in pancreatic cancer through microbiota-derived UDP-galactose. Nature Cancer, 2026. DOI: 10.1038/s43018-026-01222-2
复旦大学附属中山医院沈锡中/董玲团队、华东师范大学胡晓明团队联合发表。
一、先交代背景:胰腺癌为什么是"免疫治疗荒漠"
胰腺导管腺癌(PDAC),占所有胰腺肿瘤的80-90%,预计2030年前后会成为全球癌症死亡的第二大原因。它的5年生存率只有约9%——一个让人很难轻松起来的数字。
化疗和手术是主力,那免疫检查点抑制剂呢?比如抗PD-1,在黑色素瘤、肺癌里大放异彩,到了胰腺癌这儿基本"哑火"。原因不复杂:胰腺癌的肿瘤微环境(TME)是出了名的" immunosuppressive "——免疫抑制细胞一大堆,杀伤性T细胞进不去、也活化不了,药物再好,没有"内应"也白搭。
所以这几年一个很火的思路是:别只盯着药,能不能把整个"战场环境"改一改?
饮食干预,就是改环境最简单粗暴的方式。
二、-25%蛋白饮食:不是饿肿瘤,是激活免疫
研究团队给荷瘤小鼠喂了三种"低蛋白饮食"(LPD):蛋白质分别减少12.5%、25%、50%。三组饮食和对照组等热量,碳水和脂肪完全一致——也就是说,差异只在蛋白质。
结果:
-
三种LPD都能抑制肿瘤,-25%这一组效果最早出现(接种后第10天)、抑制最持久;
-
-50%组小鼠28天后体重明显下降,-25%组没事——少吃四分之一,是个"有效又不伤身"的甜点剂量。
那是不是肿瘤细胞"吃不饱"所以长慢了?团队做了一堆检测,结果很干脆:不是。
-
肿瘤里Ki67、磷酸化组蛋白H3(增殖标志)没变化,细胞周期相关基因没变化;
-
mTOR-AKT通路(氨基酸感应、肿瘤增殖的经典通路)没变化;
-
肿瘤组织里22种氨基酸的水平,基本都没降。
真正变了的是转录组:免疫激活通路显著富集——T细胞活化、抗原呈递,肿瘤内IFNγ浓度升高。
更关键的两个验证:
-
在免疫缺陷的NSG小鼠身上,LPD完全失效——没有免疫系统,低蛋白饮食啥也不是;
-
肿瘤已经长出来一周后再开始LPD,照样能压住肿瘤生长——它不是"预防",是"治疗"。
一句话:这锅蛋白质,省下来的热量没饿着肿瘤,反倒给免疫系统点了一把火。
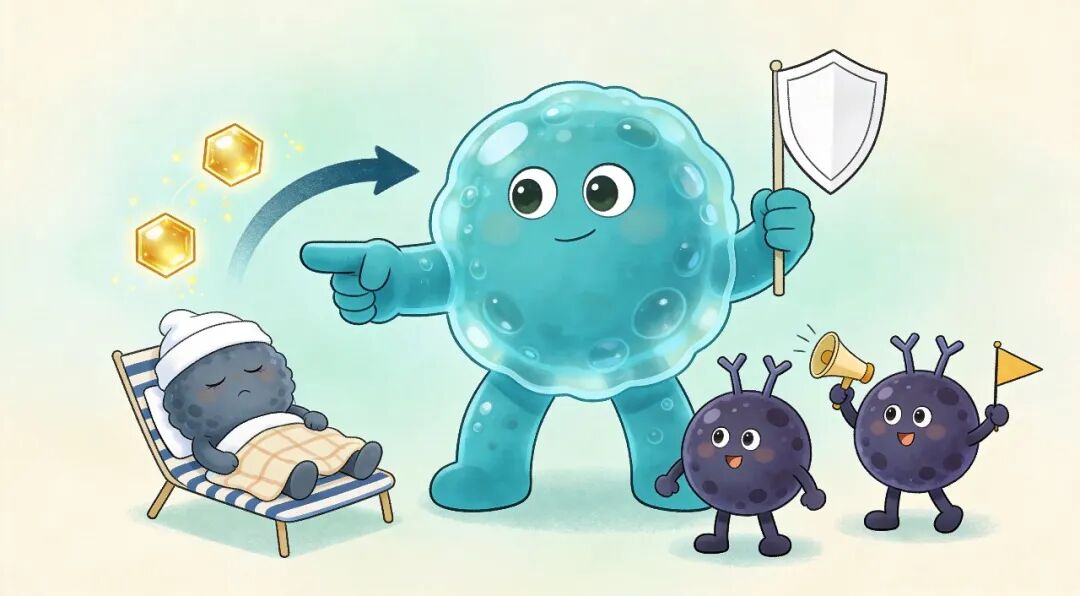
三、谁在干活?巨噬细胞,而且是"投诚"的那种
肿瘤里的巨噬细胞(TAM)名声不太好。大多数时候它们是肿瘤的"物业管家"——帮着抑制免疫、促进血管生成、打扫战场方便肿瘤转移。
但巨噬细胞这东西出了名的"墙头草":M1型是促炎、抗肿瘤的"战斗保安",M2型是抗炎、帮肿瘤的"物业管家"。它往哪边走,取决于微环境给什么信号。
团队用单细胞测序把肿瘤里的CD45+免疫细胞分了9群,发现LPD组里巨噬细胞比例明显升高,而且升高的是三类"战斗亚型":单核细胞样、炎症相关、干扰素相关巨噬细胞。它们高表达Ccl2、Ccl4、Il1b、Isg15这些促炎基因,低表达S100a8/a9、Mertk、Tgfbr1这些免疫抑制基因。流式验证:M1样TAM增多,CD86、MHC II表达升高。
功能验证更硬核:
-
用氯膦酸脂质体+抗CSF1把巨噬细胞耗竭掉,LPD的抑瘤效果没了;
-
用抗体耗竭CD8+ T细胞,LPD同样失效。
也就是说,这条链路里巨噬细胞和CD8+ T细胞一个都不能少——巨噬细胞是"点火"的,CD8+ T细胞是"开炮"的。体外共培养也证实,被LPD相关信号激活的巨噬细胞,确实能促进CD8+ T细胞增殖和IFNγ分泌。
问题来了:吃进去的蛋白质少了,这个"点火信号"是从哪儿来的?
答案有点出人意料:肠子里的细菌。
四、真正的"传令兵":一种肠道细菌 + 它产的一颗"糖"
团队用广谱抗生素鸡尾酒(ABX)把肠道菌群清掉——结果LPD的抑瘤效应和免疫激活效应一起消失。反过来,把LPD喂养小鼠的粪菌移植(FMT)给菌群耗竭的受体鼠,保护表型能跟着转移过去。
铁证如山:效应是菌群介导的。
宏基因组测序一筛,LPD组里富集最明显的菌种是——Blautia coccoides(布劳特氏球菌,一种常见的肠道共生菌)。
人体数据也对上了:50名健康人 vs 50名PDAC患者的粪便宏基因组,PDAC患者粪便里B. coccoides显著偏少。
那是细菌本身起作用,还是它分泌的什么东西?
-
灌活的B. coccoides:肿瘤缩小 ✓
-
灌热灭活的:没用 ✗
-
灌细菌培养上清:有效 ✓
-
上清用蛋白酶K处理(把分泌蛋白破坏掉):依然有效 ✓
所以起作用的不是菌体成分、也不是蛋白质,而是某种小分子代谢物。
靶向代谢组学一筛,53个升高的代谢物,和B. coccoides丰度正相关、且被MetOrigin数据库判定为菌群来源的有5个候选。体外逐个试,只有一个能让骨髓来源巨噬细胞(BMDM)往M1方向极化:
UDP-半乳糖(UDP-galactose)——一个糖核苷酸,平时在细胞里主要参与糖基化反应,属于"生化课本上有名字、谁也没想到它还能干这个"的角色。
同位素示踪实验进一步证实,LPD喂养后,B. coccoides体内galM/galK/galT/galE这一串半乳糖代谢酶表达上调,肠道和肿瘤里的UDP-半乳糖浓度确实升高,[13C]标记的糖核苷酸能追踪到它的代谢流向。
一颗细菌产的"糖",成了饮食和免疫之间的传令兵。
五、机制闭环:UDP-半乳糖 → P2Y14R → STAT1
传令兵找到了,那巨噬细胞上接信号的"天线"是谁?
UDP-半乳糖的受体是 P2Y14R,一个G蛋白偶联受体(P2Y嘌呤能受体家族),在免疫系统和炎症通路里本来就是个"促炎积极分子"。
团队把这条链做实了,用了三层证据,一层比一层狠:
-
药理学阻断:P2Y14R特异性拮抗剂PPTN,在体外能阻断UDP-半乳糖对巨噬细胞的激活;把UDP-半乳糖处理过的BMDM回输荷瘤小鼠能抑瘤,加了PPTN处理的就不行;
-
AAV9-F4/80-shRNA在体敲低:选择性敲低肿瘤巨噬细胞上的P2ry14,LPD不再抑瘤,巨噬细胞不极化、STAT1/pSTAT1下调;
-
骨髓嵌合小鼠:用P2ry14全基因敲除小鼠的骨髓重建致死剂量照射的受体鼠,LPD和UDP-半乳糖的抑瘤效果双双消失。
下游机制也挖清楚了:UDP-半乳糖结合P2Y14R后,通过RARβ上调STAT1的表达,同时下调磷酸酶TC45(STAT1的"去磷酸化开关"),让STAT1保持磷酸化激活状态——巨噬细胞稳稳地停在"战斗模式"。
一条完整的轴就此闭合:
低蛋白饮食 → 肠道B. coccoides富集 → 产UDP-半乳糖 → 巨噬细胞P2Y14R接收信号 → STAT1通路激活 → TAM极化为免疫刺激型 → 激活CD8+ T细胞 → 肿瘤被压制
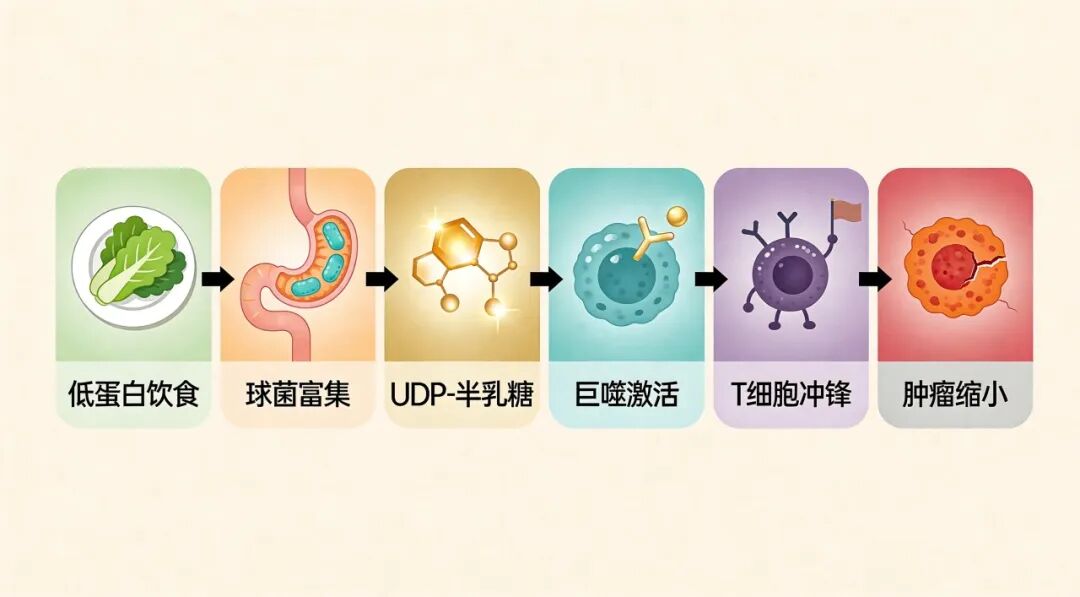
(示意图:本文为科普解读绘制的机制总览,非论文原图)
下面这张是论文作者亲手绘制的机制总结图(Fig.8f, Graphical Summary,作者用Figdraw绘制),整条故事线一图收束:
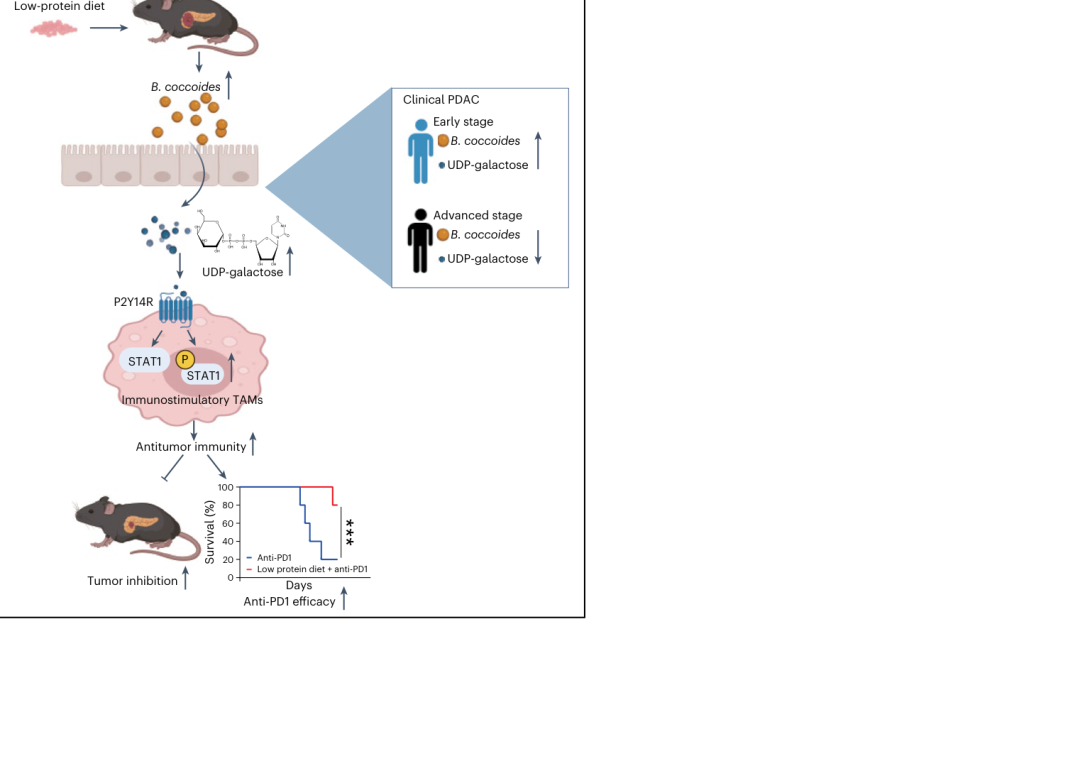
(论文原图 Fig.8f,Graphical Summary)
六、临床意义:不只是"少吃点",还能让PD-1复活
胰腺癌对PD-1抑制剂不敏感,是领域里的老大难。这篇文章给出了一个很直接的解法思路:
-
单独抗PD-1:在模型里确实不管用(忠实再现临床困境);
-
LPD + 抗PD-1:肿瘤显著缩小,生存期明显延长;
-
B. coccoides + 抗PD-1、UDP-半乳糖 + 抗PD-1,同样增效。
也就是说,饮食/菌群/代谢物干的事情,是把"免疫荒漠"改造成"PD-1能发挥作用的战场"——论文里把它叫做免疫治疗的"tuner(调谐器)",这个比喻很准:药还是那个药,是环境被调到了对的频率。
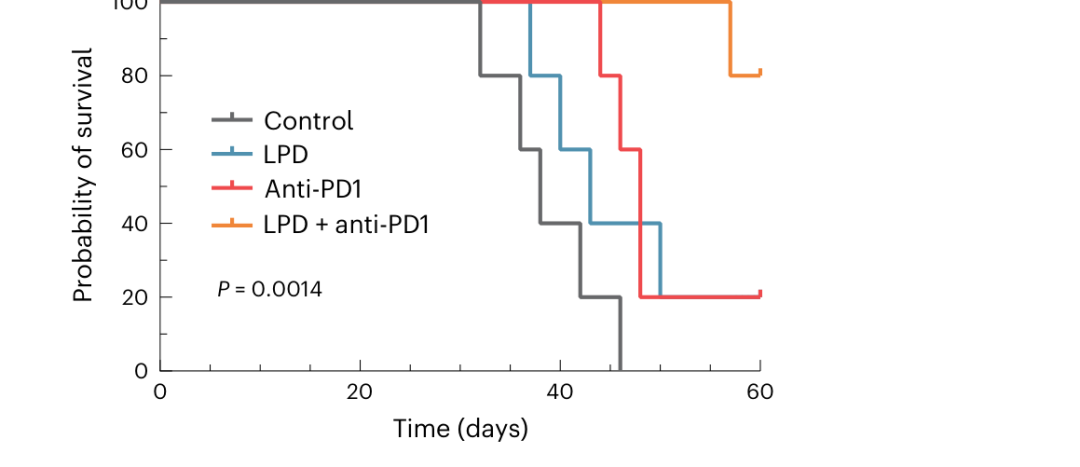
(论文原图 Fig.7d,Kaplan-Meier生存曲线)
人体证据也跟上了:60例不同TNM分期的PDAC患者,晚期(III/IV期)患者粪便B. coccoides和血清UDP-半乳糖都显著低于早期(I/II期);两者水平还和CA19-9负相关;高表达的患者总生存显著更好(B. coccoides HR=0.42,UDP-半乳糖HR=0.11)。
当然,作者自己也很克制地提醒:这是小鼠模型+临床相关性数据,长期低蛋白饮食有没有菌群紊乱、营养不良的风险,人到底该怎么吃、吃多久,还远没到可以写进临床指南的程度。但"B. coccoides和UDP-半乳糖作为预后标志物、甚至辅助治疗靶点"的大门,是实实在在被推开了。
七、说回我们自己:这篇 Nature Cancer,用的是富衡的 Panc02
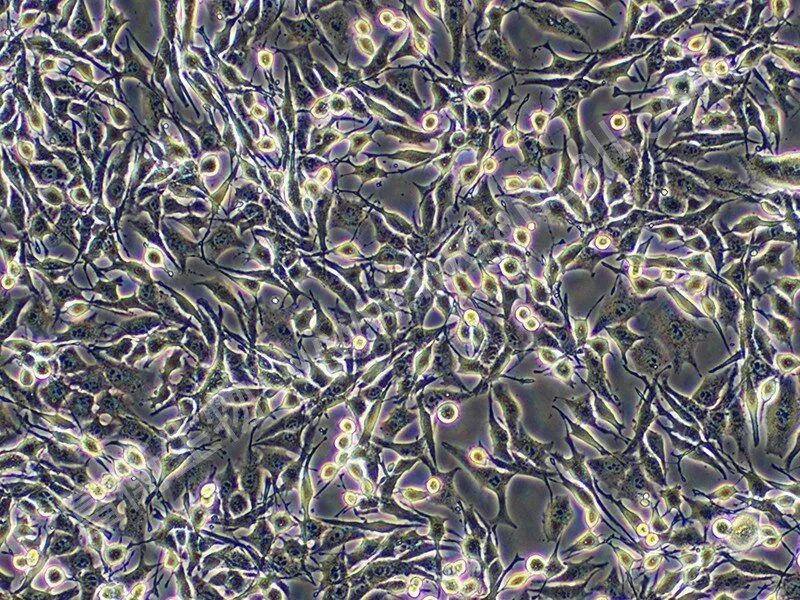
(PANC02小鼠胰腺癌细胞 货号:FH1102)
读到Methods部分的时候,我们还是有点小激动的。原文写得很清楚:
"The KPC-Tg(luc) (Shanghai Model Organisms Center, NM-YD04-TG01) and Panc02 (Shanghai Fuheng Biology, FH1102) cell lines were cultured in DMEM (Corning, 10-013-CV) with 10% FBS..."
这篇文章的胰腺癌模型有两个:一个是KPC基因工程模型,另一个就是Panc02原位移植模型——Figure 1里LPD抑瘤效果在两个模型中互相印证,Panc02是独立验证的关键一环。
Panc02是什么细胞?C57BL/6背景的小鼠胰腺导管腺癌细胞系,免疫健全小鼠原位胰腺癌模型里最常用的"金标准"细胞之一。正因为它用在免疫健全小鼠身上、能和免疫系统"对话",它特别适合用来做肿瘤免疫、微环境、饮食/菌群干预这类研究——这篇Nature Cancer恰恰就是这么用的:-25% LPD在Panc02原位模型里复现了KPC模型的全部关键结果。
这其实也是肿瘤细胞系供应商最朴素的价值所在:模型的可靠性,是一切结论的地基。 论文里每一条漂亮的机制链,起点都是"这株细胞身份明确、培养稳定、模型可重复"。富衡的Panc02(FH1102)能出现在Nature Cancer的Methods里,和南模生物的KPC模型并列,是对我们产品质控最直接的认可。
顺便说一句,这已经不是富衡细胞第一次登上顶刊了。我们做过的统计里,引用富衡产品的SCI论文累计已有数十篇,其中包括Nature Nanotechnology(IF=37.5)、Nature Communications、Cell Reports Medicine等——做细胞的人最开心的事,永远是看到自己养的细胞,出现在别人的好论文里。
写在最后
这篇文章最打动我们的,其实不是"少吃蛋白质"这个结论本身,而是它展示的研究范式:
饮食 → 菌群 → 代谢物 → 免疫细胞受体 → 信号通路 → 治疗响应——六个层次,每一环都有干预和回补实验,ABX清菌、FMT转移、活细菌/死细菌/上清对照、受体拮抗剂、AAV敲低、骨髓嵌合、联合用药、临床队列,证据链一环扣一环。这才是"机制研究"该有的样子。
至于"少吃蛋白质能不能防癌抗癌"——请务必记住:这是小鼠实验,蛋白质减的是精确配比的25%,不是让肿瘤患者自行节食。 肿瘤患者营养不良本来就是大问题,任何饮食干预都请在临床医生指导下进行。
但对做研究的我们来说,这篇文章的启示很实在:
肠道菌和它的代谢物,正在成为肿瘤免疫治疗最大的"变量"之一。而一株可靠的肿瘤细胞系,是所有这些故事的开头。
参考文献
Chen Y, Nian F, Wu S, Yuan T, Ma Y, et al. Low-protein diet enhances antitumor immunity in pancreatic cancer through microbiota-derived UDP-galactose.Nature Cancer. 2026. DOI: 10.1038/s43018-026-01222-2
本文为富衡生物基于已发表论文的科普解读,研究结论归属原作者;文中涉及的饮食干预均为实验研究,不构成任何临床或饮食建议。
上海客户可上门提供技术服务